Wikipedia · einfach zusammengefasst · Stand
Gibbs-Energie
Die Gibbs-Energie (auch freie Enthalpie), benannt nach Josiah Willard Gibbs, ist eine extensive thermodynamische Zustandsgröße mit der Dimension Energie und …
Inhalt6 Abschnitte
Grundidee und Definition
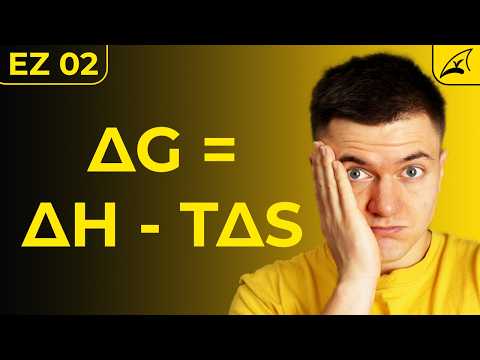
Die Gibbs-Energie, auch freie Enthalpie, ist eine extensive thermodynamische Zustandsgröße mit dem Formelzeichen G, der Dimension Energie und der SI-Einheit Joule. Ihre natürlichen Variablen sind Temperatur T, Druck p und die Teilchenzahlen bzw. Stoffmengen der vorhandenen Stoffe. Sie ist ein thermodynamisches Potential: Bei konstantem Druck und konstanter Temperatur wird sie im erreichbaren Gleichgewicht minimal.
Sie wird aus der Enthalpie H durch eine Legendre-Transformation bezüglich der Entropie S gebildet: G(T,p,{N_i}) = H(S,p,{N_i}) - T S. Mit H = U + pV gilt auch G = U + pV - TS. Die molare Gibbs-Energie ist G_m = G/n mit der Einheit J/mol, die spezifische Gibbs-Energie ist g = G/m mit der Einheit J/kg. Beide sind intensive Größen: Beim Zusammenfügen identischer Teilsysteme bleiben sie gleich.
Als Fundamentalfunktion enthält G die vollständige thermodynamische Information über ein System, wenn sie als Funktion ihrer natürlichen Variablen T, p und n_i gegeben ist. Aus ihr lassen sich zum Beispiel Entropie, Volumen, Enthalpie und Wärmekapazität ableiten.
Gleichgewicht und spontane Prozesse
Ein Prozess läuft freiwillig ab, wenn er die Gesamtentropie von System und Umgebung erhöht. Für Prozesse bei konstanter Temperatur und konstantem Druck entspricht das genau einer Abnahme der Gibbs-Energie des Systems. Ein geschlossenes System unter isothermen und isobaren Bedingungen nimmt daher den Zustand an, in dem G den kleinsten möglichen Wert besitzt.
Für eine isotherme und isobare chemische Reaktion gilt: Ist ΔG < 0, dann läuft die Reaktion in Richtung der Produkte ab. Ist ΔG > 0, läuft sie in umgekehrter Richtung ab. Bei ΔG = 0 ist das chemische Gleichgewicht erreicht; Hin- und Rückreaktion laufen dann mit gleicher Geschwindigkeit ab.
Zwei Phasen einer reinen Substanz stehen genau dann im Gleichgewicht, wenn ihre molaren oder spezifischen Gibbs-Energien gleich sind. Bei Wasser und Wasserdampf im Gleichgewicht hat also die Flüssigkeit dieselbe molare Gibbs-Energie wie der Dampf. Bestehen Phasen aus Mischungen, gilt diese Gleichgewichtsbedingung für jede enthaltene Substanz separat.
Chemisches Potential
Das chemische Potential μ_i einer Komponente i gibt an, wie stark sich die Gibbs-Energie ändert, wenn bei konstanter Temperatur, konstantem Druck und konstanten Mengen der übrigen Stoffe eine kleine Stoffmenge dn_i dieser Komponente hinzugefügt oder entfernt wird. Mathematisch gilt: (∂G/∂n_i)_{T,p,n_j≠i} = μ_i.
Für die Gibbs-Energie einer homogenen Phase aus r Komponenten gilt der einfache Zusammenhang G = n_1 μ_1 + ... + n_r μ_r. Teilt man durch die Gesamtstoffmenge n, erhält man die molare Gibbs-Energie G/n = x_1 μ_1 + ... + x_r μ_r, wobei x_i = n_i/n die Stoffmengenanteile sind.
In einem Einkomponentensystem ist das chemische Potential identisch mit der molaren Gibbs-Energie: G/n = μ. In einem Mehrkomponentensystem sind die chemischen Potentiale die partiellen molaren Gibbs-Energien. In einem System, das sich im Gleichgewicht befindet, hat das chemische Potential einer Substanz in allen Phasen und an allen Stellen denselben Wert. Wäre μ an zwei Orten verschieden, könnte Stofftransport die Gibbs-Energie senken; das widerspräche dem Gleichgewicht.
Änderungen durch Temperatur, Druck und Arbeit
Das totale Differential der Gibbs-Energie in ihren natürlichen Variablen lautet dG = -S dT + V dp + Σ μ_i dn_i. Daraus folgen wichtige Ableitungen: (∂G/∂T){p,n_i} = -S, (∂G/∂p){T,n_i} = V und (∂G/∂n_i)_{T,p,n_j≠i} = μ_i.
Bei konstantem Druck und konstanten Stoffmengen nimmt G mit steigender Temperatur ab, weil die Entropie S positiv ist. Gase besitzen meist eine hohe Entropie, deshalb ist ihre Temperaturabhängigkeit stärker als bei Flüssigkeiten oder Festkörpern. Beim Gleichgewicht von Eis und Wasser hat flüssiges Wasser die größere molare Entropie; bei Temperaturerhöhung sinkt seine molare Gibbs-Energie stärker, deshalb schmilzt Eis spontan.
Bei konstanter Temperatur und konstanten Stoffmengen nimmt G mit steigendem Druck zu, weil das Volumen positiv ist. Für molare Größen gilt (∂G_m/∂p) = V_m. Da Eis ein größeres molares Volumen als flüssiges Wasser besitzt, steigt seine molare Gibbs-Energie bei Druckerhöhung stärker; dadurch wird Schmelzen begünstigt und die Schmelztemperatur sinkt.
Für isotherme, isobare und reversible Prozesse ist die Abnahme der Gibbs-Energie gleich der maximalen vom System abgegebenen Nicht-Volumenarbeit: dW'_N,max = -dG. Nicht-Volumenarbeit umfasst zum Beispiel elektrische, mechanische oder chemische Arbeit, aber nicht die Volumenänderungsarbeit p dV. Bei irreversiblen Prozessen wird nicht die gesamte Abnahme von G als nutzbare Arbeit gewonnen.
Ideale Gase, Mischungen und Lösungen
Ist die Gibbs-Energie bei einem Referenzdruck p° bekannt, kann man die Druckabhängigkeit über G(p) = G(p°) + ∫ V dp berechnen. Für Flüssigkeiten und Festkörper ist V_m oft nahezu konstant, sodass der Druckeinfluss häufig vernachlässigt werden kann. Für ideale Gase gilt V_m = RT/p und damit G_m(p) = G_m(p°) + RT ln(p/p°). Da bei einer reinen Substanz G_m = μ ist, folgt für das chemische Potential eines idealen Gases: μ = μ° + RT ln(p/p°).
Für ein Lösungsmittel in einer Lösung kann mit dem Raoultschen Gesetz p = c x und idealem Dampf hergeleitet werden: μ = μ* + RT ln(x). Da x < 1 ist, ist ln(x) negativ; gelöste Stoffe senken also das chemische Potential des Lösungsmittels. Für kleine Stoffmengenanteile x_2 der gelösten Substanz gilt näherungsweise μ ≈ μ* - RT x_2. Diese Absenkung hängt unter den genannten Voraussetzungen nur vom Stoffmengenanteil ab, nicht von der Art des gelösten Stoffes.
Beim Mischen zweier idealer Gase A und B ergibt sich die Gibbssche Mischungsenergie Δ_mix G = nRT(x_A ln x_A + x_B ln x_B). Da die Stoffmengenanteile kleiner als eins sind, ist Δ_mix G negativ; das Mischen idealer Gase läuft freiwillig ab. Bei stark nicht-idealen Mischungen kann die Mischungsenergie auch positiv sein, sodass Entmischung oder eine Mischungslücke auftreten kann.
Wichtige Anwendungen
Bei der Osmose ist eine Lösung durch eine semipermeable Membran von reinem Lösungsmittel getrennt. Da das Lösungsmittel in der Mischung ein kleineres chemisches Potential hat als im reinen Zustand, fließt Lösungsmittel spontan in die Lösung. Der nötige Zusatzdruck zum Stoppen dieses Flusses heißt osmotischer Druck Π. Für ideale Mischungen gilt Π = -(RT/V̄_m) ln x; für hinreichend verdünnte Lösungen wird daraus näherungsweise das van-’t-Hoff’sche Gesetz Π ≈ (RT/V̄_m) Σ x_i.
Die Clausius-Clapeyron-Gleichung beschreibt, wie Druck und Temperatur gemeinsam geändert werden müssen, damit zwei Phasen einer Substanz im Gleichgewicht bleiben: dp/dT = Δh/(T Δv). Dabei ist Δh die spezifische Latent-Enthalpie und Δv der Unterschied der spezifischen Volumina der beiden Phasen.
Über gekrümmten Flüssigkeitsoberflächen ändert sich der Sättigungsdampfdruck. Ein Tropfen des Radius r steht wegen der Oberflächenspannung γ unter dem Kapillardruck p_k = 2γ/r. Für den Sättigungsdampfdruck über dem Tropfen gilt die Kelvingleichung p_Tr = p_0 e^{2γ V_m,l/(RT r)}. Über konvexen Oberflächen ist der Sättigungsdampfdruck höher, über konkaven niedriger als über einer ebenen Oberfläche.
Für chemische Gleichgewichte idealer Gase wird der Reaktionsfortschritt durch die Umsatzvariable ξ beschrieben. Die Gibbssche Reaktionsenergie ist Δ_r G = (∂G/∂ξ)_{T,p}. Im Gleichgewicht gilt Δ_r G = 0. Für eine allgemeine Reaktion mit stöchiometrischen Zahlen ν_J lautet die Gleichgewichtsbedingung Σ ν_J μ_J = 0. Für ideale Gase folgt K = e^{-Δ_r G°/(RT)} und allgemein Π_J (p_J/p°)^{ν_J} = K. In der Elektrochemie gilt für freiwillige Umwandlungen Δ_r G = -z F E, mit z als Zahl der übertragenen Elektronen, F = 96485,3399(24) A s/mol und E als Gleichgewichtszellspannung.